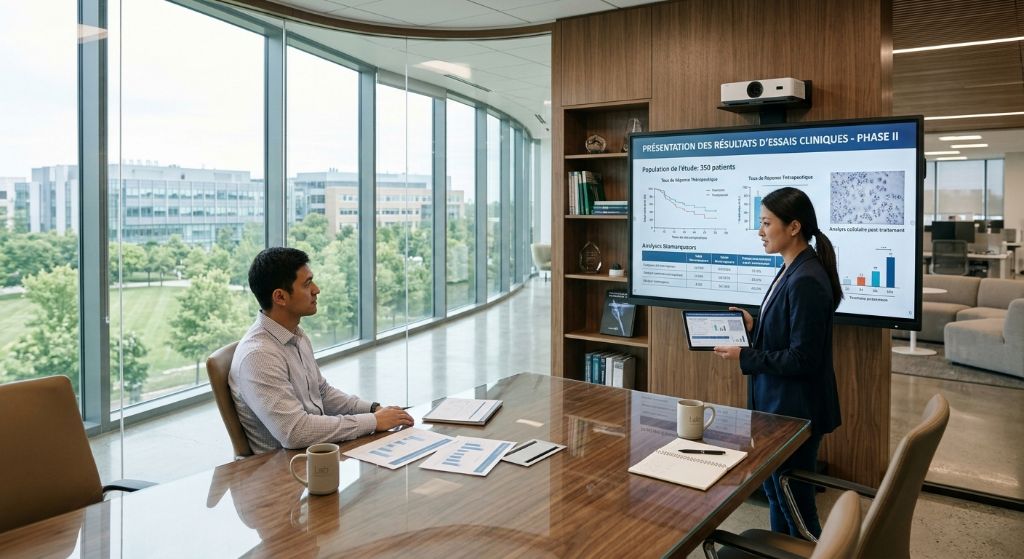
Valider de nouveaux médicaments, mieux prendre en charge les patients en France : la recherche clinique et les essais thérapeutiques récents restent le moteur de l’innovation médicale. Maladies complexes, pathologies rares, ces travaux se déroulent dans des centres spécialisés, à l’image de l’hôpital Pitié-Salpêtrière à Paris. Leur rôle ? Tester rigoureusement des approches scientifiques inédites avant toute mise sur le marché.
Sommaire
- Quatre phases jalonnent un essai clinique, de la tolérance initiale jusqu’à la surveillance une fois le produit commercialisé.
- Le patient s’engage librement, après information, et peut revenir sur sa décision quand il le souhaite.
- Un suivi médical rapproché sécurise la participation et repère vite les effets indésirables.
- Grâce à la randomisation, les stratégies se comparent sans biais involontaire.
- Pour les patients éligibles, le bénéfice principal tient à l’accès à l’innovation thérapeutique.
Une étude clinique, concrètement, c’est quoi ?
Étudier chez l’être humain l’efficacité et la sécurité d’un médicament, d’un dispositif ou d’une stratégie nouvelle : voilà ce que recouvre un essai clinique. Ce type de recherche arrive après de longues étapes en laboratoire. Les soignants le répètent volontiers : sans ces protocoles rigoureux, la plupart des progrès thérapeutiques d’aujourd’hui n’existeraient pas.
Aucune innovation ne décrocherait son autorisation de mise sur le marché, ni ne serait diffusée à grande échelle, sans ces évaluations méthodologiques. Les essais apportent donc une garantie : les traitements administrés respectent des critères scientifiques et éthiques solides, contrôlés par des autorités indépendantes, à l’image de l’Agence nationale de sécurité du médicament et des produits de santé.
Quatre étapes jalonnent le développement
Quatre étapes successives, aux objectifs bien distincts, scandent l’évaluation d’un traitement :
- Phase I : première administration à l’humain, afin de vérifier la tolérance et de fixer la posologie.
- Phase II : les premiers signaux d’efficacité sont recherchés, la tolérance confirmée à la dose retenue.
- Phase III : la nouvelle approche est comparée directement au traitement de référence, via une randomisation portant sur une large population.
- Phase IV : une fois l’autorisation de mise sur le marché obtenue, le suivi se poursuit en vie réelle pour surveiller la sécurité à long terme.
Maladies rares et pathologies complexes : le casse-tête
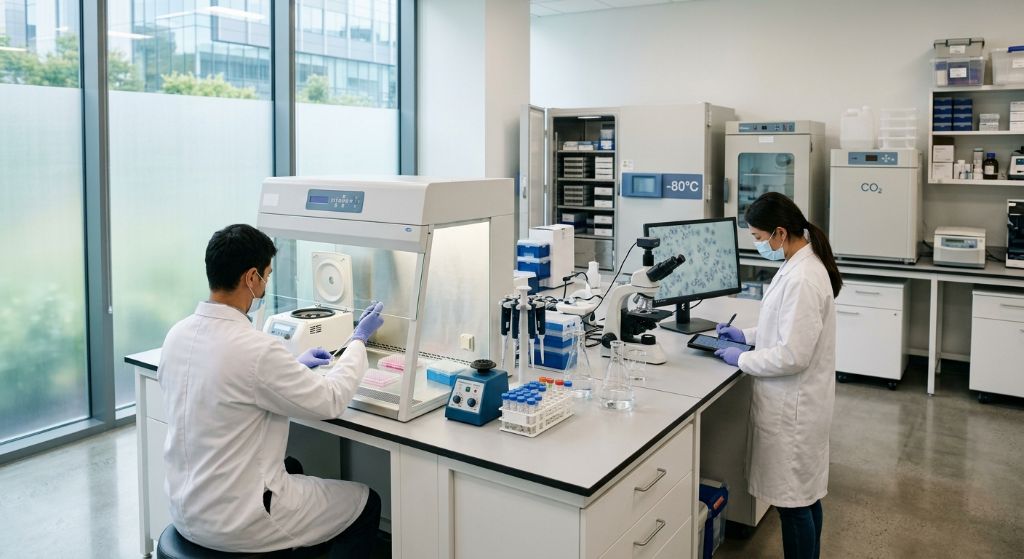
Prenons les maladies rares, ou des tumeurs cérébrales comme le gliome de bas grade. Concevoir un essai clinique y bute sur un obstacle de taille : le nombre de patients concernés reste faible. Les critères d’éligibilité, stricts, réduisent encore le bassin de recrutement. Impossible, dès lors, de bâtir des cohortes massives comme on le fait pour des pathologies plus fréquentes.
Les équipes spécialisées contournent la difficulté autrement : elles adaptent la méthodologie et les critères d’évaluation, sans jamais relâcher la rigueur scientifique. Résultat, des données robustes malgré des effectifs restreints, et des résultats fiables pour les patients de demain.
À quoi servent la randomisation et les groupes témoins
Incontournable en phase III, la randomisation poursuit un but simple : prouver qu’une nouvelle approche apporte un bénéfice réel face à une stratégie de référence, et que ce résultat ne doit rien à un facteur externe incontrôlé. Deux groupes très similaires sont constitués : le premier reçoit la nouvelle approche, le second le traitement standard.
Ce tirage au sort écarte les biais involontaires et assure des groupes comparables. Certains protocoles y ajoutent un placebo, histoire de neutraliser l’effet psychologique de la prise en charge. Le patient, lui, n’est jamais privé d’un soin efficace : l’essai intervient à un stade où ni le traitement de référence ni l’alternative innovante n’ont encore démontré leur supériorité définitive.
Protection du patient : le cadre et ses garanties
Le droit français et les réglementations européennes encadrent sévèrement la recherche biomédicale. Objectif : placer la protection de la personne au centre de chaque protocole. Avant toute inclusion, le patient reçoit une information claire, loyale et détaillée. Elle est transmise oralement, mais aussi par un document écrit exhaustif : objectifs, contraintes, risques, bénéfices attendus.
La participation reste strictement facultative. Le consentement est recueilli par écrit, après un temps de réflexion suffisant et une consultation médicale dédiée. D’ailleurs, le patient conserve le droit absolu de retirer son accord à tout moment, sans se justifier, et sans que la qualité de sa prise en charge habituelle en souffre. Les comités de protection des personnes veillent au respect de ces libertés fondamentales.
Le quotidien du patient, ce qui bouge vraiment
Entrer dans une recherche thérapeutique transforme le parcours de soin, en plusieurs temps :
- Avant l’essai : l’éligibilité médicale est vérifiée rigoureusement, examens cliniques et biologiques à l’appui, pour écarter tout risque inutile.
- Pendant l’essai : le suivi se renforce, consultations rapprochées et examens plus fréquents, afin de surveiller la tolérance et la réponse au traitement.
- Après l’essai : la collecte de données continue, avec une surveillance à long terme de l’évolution globale de l’état de santé.
Tableau comparatif des phases de la recherche clinique
| Phase | Objectif principal | Population concernée |
|---|---|---|
| Phase I | Évaluer la tolérance et identifier la dose optimale | Petit groupe de patients ou volontaires sains |
| Phase II | Rechercher l’efficacité préliminaire | Groupe restreint de patients ciblés |
| Phase III | Démontrer l’efficacité face au traitement de référence | Large cohorte randomisée |
| Phase IV | Surveiller la sécurité et l’usage en vie réelle | Population générale après commercialisation |
Questions fréquentes sur les protocoles de recherche
Comment vérifie-t-on qu’un patient a bien compris le protocole ?
Des entretiens approfondis sont organisés par l’équipe médicale. Un document écrit détaillé est remis : examens prévus, risques, contraintes. Puis un délai de réflexion s’applique, le temps que le patient pose toutes ses questions. La signature du formulaire de consentement intervient seulement après.
Quels frais une participation à un essai entraîne-t-elle ?
Rien, ou presque : suivre un protocole de recherche clinique ne coûte rien au patient. Consultations, examens spécifiques, traitement évalué, tout cela reste à la charge de l’étude, pas du participant. Les frais de transport liés à l’étude sont souvent pris en charge aussi, selon les modalités propres au centre hospitalier.
Refuser un essai peut-il nuire aux soins habituels ?
Non. Un refus n’affecte ni la qualité ni la continuité de la prise en charge médicale. Le traitement de référence standard disponible pour la pathologie sera proposé, en toute transparence avec l’équipe soignante.
Qu’advient-il du traitement évalué après l’essai ?
Quand efficacité et sécurité sont confirmées au terme de la phase III, le laboratoire pharmaceutique décroche une autorisation de mise sur le marché. Des programmes d’accès post-essai existent dans certains cas précis : ils permettent de continuer à fournir le traitement aux patients qui en ont tiré profit.
Pourquoi des critères d’inclusion aussi restrictifs ?
Ces critères assurent l’homogénéité du groupe étudié. On mesure ainsi l’effet réel du traitement, sans biais liés à d’autres pathologies ou à des traitements concomitants. Ils protègent aussi les participants : seuls les profils médicaux adaptés sont ciblés, pour une sécurité maximale.
Sources
- Agence nationale de sécurité du médicament et des produits de santé, La recherche biomédicale et les essais cliniques, ansm.sante.fr
- Ministère du travail, de la santé et des solidarités, Droits des personnes qui se prêtent à des recherches biomédicales, solidarites.gouv.fr
- Inserm, La recherche clinique, inserm.fr


